

Mitochondria to części komórki, które uczestniczą w wytwarzaniu energii potrzebnej organizmowi. Medycyna mitochondrialna zajmuje się między innymi chorobami, w których zmiany genetyczne zaburzają ten proces. Takie choroby mogą ujawnić się zarówno w dzieciństwie, jak i w wieku dorosłym.
Co może zwrócić uwagę lekarza?
U jednej osoby największym problemem może być osłabienie mięśni, u innej dolegliwości dotyczą kilku narządów, na przykład mięśni i układu nerwowego, narządu słuchu lub serca. Podobne objawy występują także w innych chorobach. Samo zmęczenie ma wiele możliwych przyczyn. Dlatego dla lekarza ważne są łącznie: rodzaj objawów, ich przebieg, historia zdrowia w rodzinie oraz wyniki badania pacjenta. Jak choroby mitochondrialne opisuje ośrodek Newcastle Hospitals NHS.
Jak lekarz dochodzi do rozpoznania?
Nie istnieje jeden prosty test odpowiadający na każde pytanie o pracę mitochondriów. Znaczenie poszczególnych wyników zależy od sytuacji pacjenta.
- Ocena kliniczna pozwala rozważyć zarówno chorobę mitochondrialną, jak i inne przyczyny objawów.
- Badania laboratoryjne pomagają sprawdzić wybrane hipotezy. Na przykład podwyższone stężenie mleczanu może mieć różne przyczyny, więc wymaga interpretacji w kontekście całego obrazu.
- Przy uzasadnionym podejrzeniu choroby genetycznej dalsza diagnostyka specjalistyczna może dotyczyć DNA mitochondrialnego lub jądrowego. Znaczenie wyniku zależy m.in. od zastosowanej metody i rodzaju próbki.
Więcej o interpretacji wyników: konsensus Mitochondrial Medicine Society oraz brytyjskie zalecenia dotyczące diagnostyki genetycznej (publikacje w języku angielskim).
Od czego zacząć w Schellmed?
Jeśli szukasz przyczyny dolegliwości, masz już wynik albo ustalone rozpoznanie, umów pierwszą wizytę u internisty. Lekarz przeanalizuje dokumentację i omówi z Tobą, jakie kroki mają sens. W placówce przyjmujemy dzieci i dorosłych. Skontaktuj się z rejestracją.
Czym zajmuje się medycyna mitochondrialna i jakie choroby obejmuje?
Medycyna mitochondrialna zajmuje się m.in. chorobami, w których komórki mają trudność z wykorzystaniem energii wskutek zaburzeń pracy mitochondriów. W praktyce lekarza najważniejsze jest pytanie, czy mechanizm ten rzeczywiście tłumaczy dolegliwości konkretnej osoby.
Co kryje się pod nazwą?
Jeżeli dwoje pacjentów mówi „mam chorobę mitochondrialną”, mogą mieć różne rozpoznania i potrzebować zupełnie innej pomocy. U jednej osoby od dzieciństwa dominują trudności ruchowe, u innej pierwszą istotną zmianą w dorosłości jest pogarszanie słuchu. Wspólnym mianownikiem nie jest pojedynczy objaw. Jest nim zaburzenie procesów, za pomocą których mitochondria uczestniczą w wytwarzaniu energii użytecznej dla komórki. Lekarz poszukuje związku między przyczyną biologiczną a obserwacjami u pacjenta.
Słowo „pierwotna” ma tu określony sens. Przyczyną choroby jest zmiana genetyczna zaburzająca pracę mitochondriów, na przykład elementu układu odpowiedzialnego za produkcję energii. Informacja o tym elemencie może być zapisana w DNA wewnątrz mitochondrium albo w DNA jądra komórkowego. Dlatego nie każda choroba mitochondrialna dziedziczy się po matce. Sposób dziedziczenia rozpatruje się w odniesieniu do konkretnej zmiany i sytuacji rodziny. Na podstawie samego słowa „mitochondrialna” nie da się obliczyć ryzyka dla dziecka.
Jakie choroby obejmuje ta dziedzina?
Niektóre zespoły noszą odrębne nazwy, takie jak MELAS czy zespół Leigha. Nazwa pomaga lekarzom porozumieć się co do charakterystycznego układu zaburzeń, ale nie zawsze wskazuje jedną przyczynę genetyczną. Możliwa jest też sytuacja odwrotna: u osób z tą samą zmianą genetyczną obraz kliniczny nie jest identyczny. Bywają pacjenci, u których obraz od początku dotyczy głównie mięśni albo wzroku. U innych uwagę zwraca połączenie trudności dotyczących kilku narządów.
O „chorobie wielonarządowej” lekarz mówi wówczas, gdy wyniki dotyczące różnych części organizmu układają się w istotną całość. Przykładowo, informacja o niedosłuchu może mieć inne znaczenie dla osoby, która dodatkowo ma cukrzycę i podobne rozpoznania w rodzinie, niż dla osoby z niedosłuchem po wieloletniej ekspozycji na hałas. To przykład sposobu rozumowania, a nie zestaw kryteriów do zastosowania w domu. Każdą dolegliwość trzeba również ocenić pod kątem jej częstszych przyczyn.
Od podejrzenia do rozpoznania
Ocena zaczyna się od historii zdrowia i badania pacjenta. Znaczenie ma wiek początku objawów, ich kolejność, to, czy stale narastają, czy występują epizodami, oraz wpływ na zwykłe czynności. Zamiast próbować dopasować się do książkowego opisu choroby, warto przygotować jedną zmianę, którą łatwo odtworzyć: na przykład od kiedy wejście po schodach wymaga odpoczynku. Do tego dochodzą wcześniejsze wyniki i informacje rodzinne. Takie zestawienie pozwala określić cel dalszego badania.
W diagnostyce wykorzystuje się m.in. badania biochemiczne i genetyczne. Nie istnieje jednak jeden pakiet, który u każdego potwierdza albo wyklucza wszystkie choroby mitochondrialne. Jedno badanie może być odpowiednie do poszukiwania znanej zmiany w rodzinie, inne do wyjaśnienia pierwszego przypadku o nieustalonej przyczynie. Znaczenie ma rodzaj próbki i to, co dana metoda potrafi wykryć. Na pytanie „Czy mam wykonać badanie mitochondrialne?” lekarz powinien więc odpowiedzieć najpierw pytaniem o problem, który badanie ma wyjaśnić.
Co z opieką po rozpoznaniu?
Po postawieniu rozpoznania zmienia się cel rozmowy. Zamiast pytać tylko o nazwę choroby, warto ustalić, które objawy da się łagodzić i jakie możliwe powikłania należy monitorować. Plan może uwzględniać opiekę neurologiczną, ocenę serca, słuchu, wzroku lub odżywienia. Kolejność zależy od potrzeb osoby chorej. Dla dziecka priorytetem bywają karmienie i rozwój, dla dorosłego samodzielność w pracy albo sprawność w domu. Nie wszystkie konsultacje są potrzebne każdemu w tym samym czasie.
W Schellmed w Ciechocinku pierwsza konsultacja służy uporządkowaniu objawów i dotychczasowych wyników. Internista pomaga określić, które pytania można wyjaśnić na obecnym etapie, a które wymagają dalszej oceny specjalistycznej. Jeżeli masz już rozpoznanie, zabierz jego pełne brzmienie, wydruk wyniku oraz zalecenia ośrodka prowadzącego. Jeśli go nie masz, nie musisz wykonywać nowych badań przed rozmową. Najbardziej przydatną rzeczą może być dokładny opis tego, co zmieniło się w życiu Twoim lub dziecka.
Przy wyjściu z gabinetu dobrze mieć odpowiedź na dwa osobne pytania: co już wiadomo o przyczynie dolegliwości i co można zrobić dla poprawy codziennego funkcjonowania. Na pierwsze odpowiedź bywa nadal otwarta. Drugie można podejmować także wtedy, gdy diagnostyka przyczynowa jeszcze trwa.
Piśmiennictwo
- Patrick F. Chinnery, „Primary Mitochondrial Disorders Overview”, GeneReviews, aktualizacja 2021. Przegląd kliniczny opisuje różnorodność objawów, przyczyn genetycznych i dróg rozpoznania.
- Great Ormond Street Hospital, „Mitochondrial diseases”, materiał edukacyjny dla rodzin, dostęp 2026. Wyjaśnia wielonarządowy charakter chorób i cele opieki.
- Eleni Mavraki i wsp., „Genetic testing for mitochondrial disease: the United Kingdom best practice guidelines”, European Journal of Human Genetics, 2023. Wytyczne opisują dobór materiału i metod badania DNA oraz ograniczenia ich interpretacji.
Aby omówić objawy i wskazania do dalszej diagnostyki, umów konsultację lekarską w Schellmed.
Skąd komórki czerpią energię i jaką rolę mają mitochondria?
Gdy unosimy dłoń albo słuchamy czyjejś wypowiedzi, komórki wykonują pracę wymagającą stałego dopływu energii. Mitochondria uczestniczą w przenoszeniu energii chemicznej pochodzącej z pożywienia do postaci, z której komórka może korzystać na bieżąco.
Pokarm, tlen i ATP to trzy różne rzeczy
Organizm pobiera z pożywienia m.in. węglowodany i tłuszcze. W trakcie trawienia i dalszych przemian uzyskuje z nich mniejsze cząsteczki, które komórki mogą wykorzystać jako paliwo. Tlen dociera z płuc za pośrednictwem krwi. Uczestniczy w końcowym etapie przekazywania elektronów, ale sam nie jest paliwem dostarczającym kalorie. ATP, czyli adenozynotrifosforan, pełni jeszcze inną rolę. Jego przemiany umożliwiają bezpośrednie powiązanie uzyskiwanej energii z konkretną pracą komórki.
Wyobraź sobie komórkę mięśniową podczas skurczu. Przesunięcie włókienek wymaga ATP, ale energia jest potrzebna również po wykonaniu ruchu, choćby do przywrócenia odpowiedniego rozmieszczenia jonów wapnia. W komórce nerwowej ATP służy m.in. do podtrzymania różnicy stężeń jonów po obu stronach błony. Praca komórek trwa więc również wtedy, gdy człowiek siedzi nieruchomo. Określenie „produkcja energii” jest skrótem: mitochondria przekształcają energię chemiczną, a nie wytwarzają jej z niczego.
Co dzieje się wewnątrz mitochondrium?
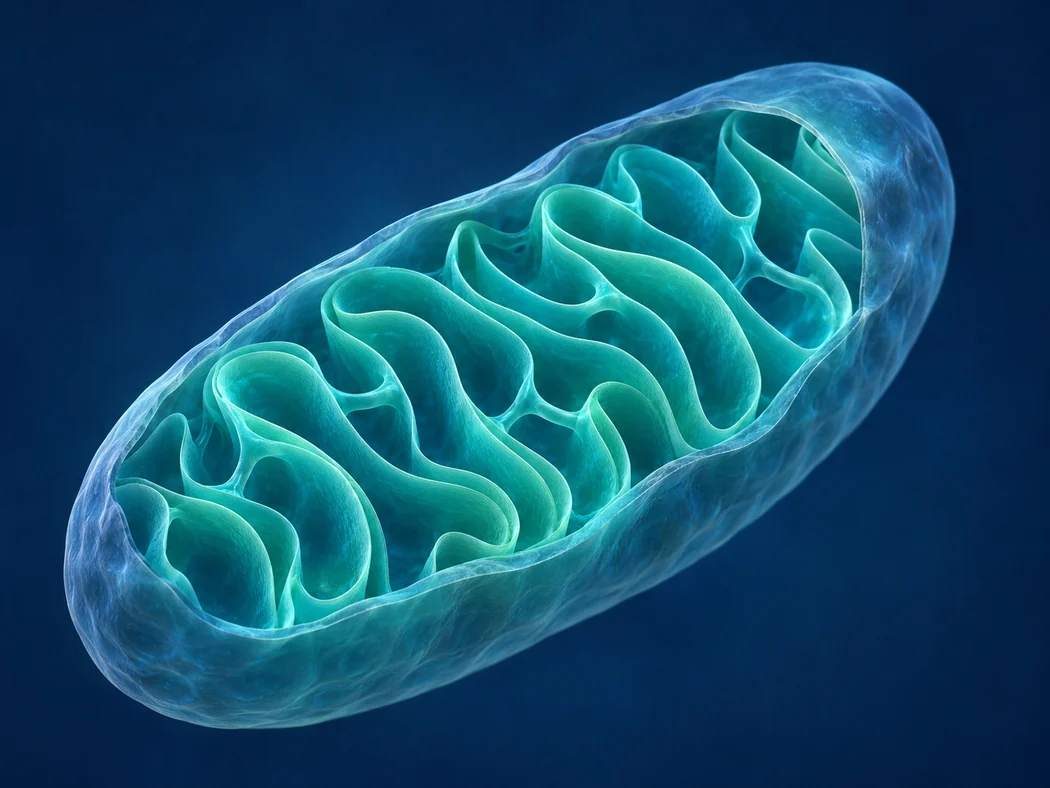
Mitochondrium jest otoczone dwiema błonami. Wewnętrzna tworzy pofałdowania, na których znajdują się zespoły białek uczestniczące w oddychaniu komórkowym. W trakcie rozkładu składników odżywczych powstają nośniki elektronów. Oddają elektrony do układu transportującego je między kolejnymi składnikami. Część energii tego procesu służy wytworzeniu różnicy w rozmieszczeniu protonów po obu stronach wewnętrznej błony. Inny zespół białek, syntaza ATP, wykorzystuje tę różnicę podczas wytwarzania ATP.
Taki opis nie oznacza, że każda cząsteczka ATP człowieka powstaje w mitochondriach. Przykładem innej drogi jest glikoliza, której reakcje zachodzą w cytoplazmie. Obie części metabolizmu współpracują, a udział poszczególnych sposobów uzyskiwania ATP zależy od komórki i warunków, w jakich pracuje. Dojrzałe krwinki czerwone nie mają mitochondriów, choć potrzebują energii do własnego funkcjonowania. Pokazuje to, dlaczego uogólnienia o „jednakowej pracy mitochondriów w każdej komórce” bywają mylące.
Po co mitochondrium posiada własne DNA?
Część instrukcji potrzebnych do budowy elementów układu energetycznego znajduje się w DNA mitochondrialnym. U człowieka zapisano tam między innymi informację o trzynastu białkach uczestniczących w fosforylacji oksydacyjnej. Większość białek niezbędnych dla działania mitochondriów powstaje jednak dzięki informacjom zakodowanym w jądrze komórki. Muszą zostać wytworzone, dostarczone we właściwe miejsce i połączone z innymi składnikami. Zaburzenie jednego z tych etapów może mieć konsekwencje dla całego procesu.
Z tego powodu określenia „genetyczna choroba mitochondrialna” i „zmiana w mitochondrialnym DNA” nie mają identycznego znaczenia. Niektóre przyczyny takich chorób leżą w DNA jądrowym. Dla biologa to wskazówka dotycząca pochodzenia danego białka. Dla pacjenta ma to znaczenie praktyczne: w rodzinie mogą wystąpić różne sposoby dziedziczenia, a laboratorium musi określić, jaki materiał genetyczny rzeczywiście zbadało. Samo oznaczenie mtDNA na wydruku nie mówi, jakie zmiany test wykrywa.
Dlaczego wiedza o ATP nie daje domowego testu samopoczucia?
Mięśnie, mózg czy serce mają duże potrzeby energetyczne, lecz codzienne odczucie „braku sił” może mieć wiele przyczyn. Nie można przeliczyć zmęczenia po źle przespanej nocy na ilość ATP w mięśniach. Również wynik pojedynczego pomiaru z jednej próbki nie daje obrazu pracy wszystkich mitochondriów w całym ciele. Zdolność do wysiłku zależy także od oddychania, krążenia, czynności układu nerwowego, kondycji i wielu innych czynników ocenianych przez lekarza.
Jeżeli próbujesz zrozumieć, czy dolegliwość może mieć podłoże mięśniowe, pomocne jest rozróżnienie kilku doświadczeń. Trudność w uniesieniu przedmiotu to inna informacja niż ból w czasie ruchu, a senność po południu to jeszcze coś innego. Każdy z tych przykładów można opisać bez domyślania się biologicznego mechanizmu. W rozmowie lekarskiej liczy się porównanie z wcześniejszym funkcjonowaniem, tempo zmiany i to, czy sytuacja powtarza się w podobnych warunkach.
W nauce opis reakcji chemicznej to początek rozumowania, a w medycynie pytanie brzmi: czy dana reakcja ma znaczenie dla objawów tej osoby? Odpowiedź opiera się na badaniu pacjenta i spójności wielu danych. Znajomość roli ATP ułatwia zrozumienie rozmowy o chorobie mitochondrialnej; nie wskazuje suplementu, sposobu żywienia ani badania odpowiedniego dla każdego czytelnika. Właśnie to rozróżnienie pozwala korzystać z biologii bez przypisywania każdemu gorszemu dniu jednej przyczyny.
Piśmiennictwo
- Bruce Alberts i wsp., „The Mitochondrion”, w: Molecular Biology of the Cell, wyd. 4, 2002. Rozdział podręcznikowy wyjaśnia powiązanie przemian paliw metabolicznych, błon mitochondrialnych i syntezy ATP.
- U.S. National Library of Medicine, MedlinePlus Genetics, „Mitochondrial DNA”, dostęp 2026. Opracowanie edukacyjne omawia funkcję mitochondriów i zawartość ich genomu.
- Patrick F. Chinnery, „Primary Mitochondrial Disorders Overview”, GeneReviews, aktualizacja 2021. Przegląd kliniczny opisuje różnorodność objawów, przyczyn genetycznych i dróg rozpoznania.
Aby omówić objawy i wskazania do dalszej diagnostyki, umów konsultację lekarską w Schellmed.
Dlaczego choroba mitochondrialna może dotyczyć mięśni, serca i narządu słuchu?
Dlaczego podczas wizyty z powodu osłabienia mięśni lekarz pyta o słuch lub wcześniejszą konsultację kardiologiczną? Czasem informacja z innego obszaru pomaga zrozumieć pierwszy objaw. Bywa też potrzebna do zaplanowania opieki po ustaleniu rozpoznania.
Wspólny mechanizm w różnych tkankach
Komórka mięśniowa potrzebuje energii do skurczu oraz do przygotowania się do następnego ruchu. Serce pracuje bez przerwy, a wyspecjalizowane komórki narządu słuchu muszą stale utrzymywać warunki umożliwiające zamianę dźwięku w informację dla układu nerwowego. W każdym z tych miejsc pracują mitochondria. Gdy zmiana genetyczna zaburza ich działanie, skutki mogą ujawnić się w więcej niż jednym narządzie. To jedna z przyczyn, dla których w diagnostyce znaczenie ma wywiad wykraczający poza aktualną dolegliwość.
Nie można jednak sporządzić listy narządów, które muszą zachorować u każdej osoby z danym rozpoznaniem. Niektóre choroby mitochondrialne długo przebiegają z dominującymi objawami w jednym obszarze. W części chorób związanych z mitochondrialnym DNA ma znaczenie również to, że udział niektórych wariantów może różnić się między tkankami. Wynik z jednej próbki nie jest dokładną mapą wszystkich narządów. Przebiegu u krewnego również nie da się w prosty sposób przenieść na własną sytuację.
Trzy różne informacje dla lekarza
Przy osłabieniu mięśni lekarza interesuje, jakie czynności stały się trudniejsze. Inna jest sytuacja osoby, która nie może unieść rąk do półki już przy pierwszej próbie, inna osoby, która wykonuje ruch, lecz po kilku minutach musi przerwać. Istotne są ból, czas powrotu do poprzedniej sprawności i porównanie z własną wcześniejszą aktywnością. Odpowiedź „nie mam kondycji” da się doprecyzować przykładem. Nie trzeba przy tym zwiększać wysiłku specjalnie po to, aby zilustrować problem na kolejnej wizycie.
Konsultacja dotycząca serca może wynikać z objawów albo z potrzeby kontroli przy konkretnej, już rozpoznanej chorobie. EKG i echo serca służą ocenie innych aspektów pracy narządu. To zespół prowadzący określa, czy któreś z nich jest zasadne i kiedy je powtórzyć. Z kolei informacja o słuchu bywa ważna nawet wtedy, gdy trudność początkowo przejawia się tylko w dużym hałasie lub koniecznością częstszego proszenia o powtórzenie wypowiedzi. Zmiana słuchu wymaga własnej oceny, niezależnie od tego, czy uda się wykazać wspólną przyczynę objawów.
Co oznacza „wielonarządowy” w dokumentacji?
Określenie to opisuje zakres problemów, a nie wynik jednego testu ani stopień zaawansowania choroby. U osoby z niedosłuchem i osłabieniem można rozważać wspólną przyczynę, ale równie dobrze oba problemy mogą mieć różne źródła. Znaczenie ma, kiedy wystąpiły, jak je potwierdzono i co jeszcze wynika z badania pacjenta. Posiadanie dwóch rozpoznań nie świadczy samo w sobie o tym, że są powiązane. Także u osoby z potwierdzoną chorobą mitochondrialną nową dolegliwość trzeba umieć ocenić osobno.
W praktyce pomaga zestawienie krótkiej osi czasu. Zapisz, kiedy po raz pierwszy zauważono zmiany dotyczące mięśni, słuchu lub innego narządu i kiedy zostały potwierdzone w badaniu. Jeśli posiadasz jedynie stare wypisy, zanotuj ich daty i nazwy poradni. Oddziel wspomnienie rodziny od opisu lekarza: „już w szkole prosił o głośniejsze powtórzenie” to cenna obserwacja, ale nie zastępuje wyniku audiometrii. Podobnie warto oddzielić objaw od rozpoznania zapisanego później w dokumentacji.
Kontrola po rozpoznaniu ma określony cel
W zaleceniach ekspertów dotyczących opieki uwzględnia się ocenę poszczególnych układów. Cel bywa inny niż przy pierwszym poszukiwaniu przyczyny choroby. Badanie może służyć ustaleniu punktu odniesienia albo uchwyceniu zmiany, której pacjent jeszcze wyraźnie nie zauważa. Pytanie „dlaczego mam iść do kardiologa, skoro nic mnie nie boli?” jest więc zasadne. Odpowiedź powinna odwoływać się do konkretnego rozpoznania, wcześniejszych wyników i tego, co kontrola może zmienić w opiece. Sam brak bólu nie odpowiada na każde pytanie o serce.
Przy kilku specjalistach pomocny jest prosty podział odpowiedzialności. Ustal, kto zleca ocenę, kto otrzyma jej opis oraz w jakim terminie omówisz znaczenie całości. Jeżeli zalecono obserwację, dowiedz się, jakie nowe objawy powinny skłonić do wcześniejszego kontaktu. To ważniejsze niż skompletowanie takiego samego pakietu badań jak u innej osoby z grupy wsparcia. Plany dwóch pacjentów mogą się różnić mimo podobnej nazwy choroby. Wątpliwość co do zakresu kontroli najlepiej rozstrzygnąć z osobą znającą rozpoznanie i dotychczasowy przebieg.
Praktycznym ułatwieniem jest krótka lista zakończonych konsultacji obok tych, które dopiero są planowane. Kiedy kolejne zalecenia spływają z różnych poradni, od razu widać, którego wyniku jeszcze nikt nie ocenił.
Piśmiennictwo
- Great Ormond Street Hospital, „Mitochondrial diseases”, materiał edukacyjny dla rodzin, dostęp 2026. Wyjaśnia wielonarządowy charakter chorób i cele opieki.
- Sumit Parikh i wsp., „Patient care standards for primary mitochondrial disease: a consensus statement from the Mitochondrial Medicine Society”, Genetics in Medicine, 2017. Zalecenia ekspertów dotyczą koordynacji opieki i kontroli narządowych.
- Patrick F. Chinnery, „Primary Mitochondrial Disorders Overview”, GeneReviews, aktualizacja 2021. Przegląd kliniczny opisuje różnorodność objawów, przyczyn genetycznych i dróg rozpoznania.
Aby omówić objawy i wskazania do dalszej diagnostyki, umów konsultację lekarską w Schellmed.
Łańcuch oddechowy i ATP: jak mitochondria uczestniczą w produkcji energii?
W opisach chorób mitochondrialnych pojawiają się określenia „łańcuch oddechowy”, „fosforylacja oksydacyjna” i „ATP”. Są ze sobą powiązane, ale odnoszą się do różnych elementów procesu. Ich rozróżnienie ułatwia czytanie raportu dotyczącego metabolizmu.
Od składników odżywczych do nośników elektronów
Podczas przemian węglowodanów, tłuszczów i innych związków komórka uzyskuje nośniki elektronów. Jednym z nich jest NADH. Nie jest to gotowa cząsteczka ATP ani suplement potrzebny po każdym wysiłku. W biochemii określenie „nośnik” oznacza, że cząsteczka przyjęła elektrony na jednym etapie przemian i może oddać je na innym. Dzięki temu różne reakcje, które zachodzą w komórce, łączą się w proces pozwalający wykorzystać energię składników pokarmowych.
W wewnętrznej błonie mitochondrium znajdują się zespoły białek przekazujące elektrony. Tworzą one część układu nazywaną łańcuchem oddechowym. Elektrony mogą do niego wchodzić różnymi drogami; nie każdy elektron przechodzi kolejno przez wszystkie kompleksy. Ważne jest natomiast, że energia uwalniana podczas ich przepływu może być wykorzystana do przemieszczania protonów przez błonę. Nie wszystkie kompleksy pompują protony. Nazwy poszczególnych kompleksów pomagają specjalistom precyzyjnie wskazać miejsce zaburzenia.
Dlaczego potrzebne są błona i tlen?
Gdy protony są przemieszczane na jedną stronę błony, powstaje różnica o charakterze chemicznym i elektrycznym. Taki stan można porównać do różnicy poziomów wody po obu stronach zapory: zanim przepływ wykona pracę, trzeba stworzyć warunki dla tego przepływu. Porównanie ma swoje granice. W komórce znaczenie ma nie tylko różnica ilości protonów, lecz także ładunek elektryczny i wybiórcze właściwości błony. Przypadkowa utrata jej szczelności nie byłaby równoważna prawidłowemu przepływowi przez odpowiedni zespół białek.
Na końcu łańcucha tlen przyjmuje elektrony i wraz z protonami uczestniczy w powstaniu wody. To użycie tlenu wyjaśnia nazwę „oddechowy”, ale nie chodzi o sam ruch powietrza do płuc. Oddychanie płucne, transport tlenu przez krew i jego wykorzystanie przez komórki to różne etapy. Jeden wynik związany z oddychaniem nie mierzy automatycznie wszystkich pozostałych. Na przykład prawidłowa saturacja krwi nie odpowiada na pytanie o funkcję konkretnego kompleksu wewnątrz mitochondrium.
Gdzie pojawia się ATP?
Syntaza ATP wykorzystuje gradient wytworzony dzięki transportowi elektronów. Przepływ protonów przez odpowiednią część tego zespołu umożliwia połączenie ADP z fosforanem nieorganicznym i powstanie ATP. Nazwa „fosforylacja oksydacyjna” odnosi się do powiązania procesów utleniania z wytworzeniem ATP. Sam transport elektronów i synteza ATP są więc ściśle związane, ale nie oznaczają tego samego. Gdy komórka wykorzysta ATP do wykonania pracy, może ponownie odtworzyć tę cząsteczkę. Nie chodzi o gromadzenie jednorazowego zapasu na cały dzień.
Liczba rzymska przy określeniu kompleksu nie wyraża stopnia choroby. „Kompleks I” to nazwa określonej części układu, a „kompleks IV” innej. Nie należy czytać „niedoboru kompleksu IV” jako czwartego, cięższego etapu. Z kolei zapis „obniżona aktywność” może opisywać to, co zmierzono określoną metodą w danym materiale. Wniosek dotyczący przyczyny wymaga powiązania pomiaru z informacją kliniczną, czasem z badaniem genetycznym. Dokładny opis raportu ma większą wartość niż samo zapamiętane słowo „kompleks”.
Czy zaburzenie musi dotyczyć wyłącznie mtDNA?
Nie. Do budowy układu potrzebne są białka zakodowane zarówno w DNA mitochondrium, jak i w DNA jądrowym. Konieczne są też procesy odpowiedzialne za prawidłowy odczyt informacji, wytwarzanie elementów i ich łączenie. Stąd określenie „zaburzenie łańcucha oddechowego” opisuje miejsce lub mechanizm problemu, lecz nie przesądza o sposobie dziedziczenia. Dokładna diagnoza zależy od przyczyny i całego obrazu choroby, a nie tylko od tego, że w dokumencie użyto nazwy procesu biologicznego.
Podczas rozmowy o raporcie warto ustalić, czy zapis dotyczy działania pojedynczego kompleksu, obecności konkretnej zmiany DNA, czy opisu hipotezy wymagającej sprawdzenia. Jeżeli pojawia się stwierdzenie „możliwe zaburzenie fosforylacji oksydacyjnej”, poproś o wyjaśnienie, jakie obserwacje je wspierają i co można zrobić z tą informacją. Czy potrzebny jest powrót do zespołu, który zlecił badanie? Czy zalecenia zależą od ustalenia dokładnej przyczyny? Tak postawione pytania przenoszą rozmowę z podręcznikowej biologii na decyzje istotne dla pacjenta.
Jeżeli niejasne są skróty OXPHOS i mtDNA, poproś o ich rozwinięcie w kontekście danego zdania. Pierwszy opisuje proces energetyczny, drugi rodzaj materiału genetycznego. Medycznie to inne poziomy informacji, choć oba często występują razem w raporcie.
Piśmiennictwo
- Bruce Alberts i wsp., „Electron-Transport Chains and Their Proton Pumps”, w: Molecular Biology of the Cell, wyd. 4, 2002. Opis mechanizmu transportu elektronów i budowy gradientu protonów.
- Bruce Alberts i wsp., „The Mitochondrion”, w: Molecular Biology of the Cell, wyd. 4, 2002. Rozdział podręcznikowy wyjaśnia powiązanie przemian paliw metabolicznych, błon mitochondrialnych i syntezy ATP.
- U.S. National Library of Medicine, MedlinePlus Genetics, „Mitochondrial DNA”, dostęp 2026. Opracowanie edukacyjne omawia funkcję mitochondriów i zawartość ich genomu.
- Eleni Mavraki i wsp., „Genetic testing for mitochondrial disease: the United Kingdom best practice guidelines”, European Journal of Human Genetics, 2023. Wytyczne opisują dobór materiału i metod badania DNA oraz ograniczenia ich interpretacji.
Aby omówić objawy i wskazania do dalszej diagnostyki, umów konsultację lekarską w Schellmed.
Co oznacza stres oksydacyjny i jaki ma związek z pracą mitochondriów?
Wyrażenie „stres oksydacyjny” pojawia się zarówno w badaniach naukowych, jak i w opisach produktów konsumenckich. W biologii odnosi się do procesów chemicznych w komórce. Nie oznacza samodzielnej diagnozy ani nie wskazuje preparatu, który należy zastosować.
Czym właściwie jest stres oksydacyjny?
Komórki wytwarzają reaktywne formy tlenu. Mogą one powstawać m.in. w związku z przepływem elektronów w mitochondriach, ale nie tylko tam. Część takich cząsteczek nazywa się wolnymi rodnikami. Nie każda reaktywna forma tlenu należy do tej grupy. Samo pojawienie się reaktywnych cząsteczek nie jest automatycznie dowodem choroby. Bierze w nich udział również fizjologiczna komunikacja między procesami w komórce. Organizm posiada układy, które ograniczają ich nadmiar i pomagają usuwać skutki uszkodzeń.
W uproszczeniu o stresie oksydacyjnym mówimy, gdy procesy prowadzące do utleniania przekraczają możliwości utrzymania odpowiedniej równowagi. Skutkiem może być zmiana funkcji białek albo uszkodzenie składników takich jak lipidy czy DNA. Nie chodzi tu o emocjonalny stres odczuwany przed wizytą. To dwa różne znaczenia słowa „stres”. Równie ważne jest to, że nazwa mechanizmu nie przesądza, gdzie zachodzi, co go zapoczątkowało ani jak duże znaczenie ma w chorobie konkretnej osoby.
Jaki związek mają z tym mitochondria?
W łańcuchu oddechowym elektrony są stopniowo przekazywane pomiędzy składnikami układu. Zaburzenie tego procesu może wpływać także na powstawanie reaktywnych form tlenu. W opisach pierwotnych chorób mitochondrialnych stres oksydacyjny bywa zatem jednym z kilku elementów rozważanych w mechanizmie uszkodzenia tkanek. Inne zmiany mogą dotyczyć bezpośrednio wytwarzania ATP lub wykorzystania składników odżywczych. Stopień tych zmian jest różny w zależności od rodzaju choroby i badanej tkanki.
Kolejność rozumowania ma znaczenie. Z faktu, że w wybranej chorobie badacze obserwują zmiany związane z utlenianiem, nie wynika, iż każda osoba z podobną zmianą ma tę chorobę. To jak różnica między informacją „w tym procesie może występować określony skutek” a twierdzeniem „ten skutek ma tylko jedną przyczynę”. W medycynie takie odwrócenie prowadziłoby do nadrozpoznawania chorób, zwłaszcza gdy pierwotną wskazówką jest powszechna dolegliwość, na przykład zmęczenie.
Co sprawdzić w opisie „testu stresu oksydacyjnego”?
Najpierw trzeba ustalić, co rzeczywiście zmierzono. Czy jest to produkt utlenienia konkretnej cząsteczki, czy zbiorczy wskaźnik reakcji w próbce? Z jakiego materiału pochodzi wynik i do jakiego zastosowania metoda została sprawdzona? Nie jest tym samym wykryć różnicę między grupami w projekcie badawczym i mieć test, który pozwala odróżnić osoby chore od zdrowych w codziennej praktyce. Niektóre pomiary mają wartość w badaniach mechanizmu, nie dając wystarczającej odpowiedzi o rozpoznaniu pojedynczego pacjenta.
Przy raporcie laboratoryjnym pomocne jest pytanie: „Jaką decyzję kliniczną zmieni ten wynik?”. Czy istnieje uznane wskazanie do wykonania takiego oznaczenia właśnie przy tych objawach? Czy istotny wynik wymaga sprawdzenia inną metodą? W diagnostyce chorób mitochondrialnych lekarz opiera się na wywiadzie, badaniu, odpowiednio dobranych testach biochemicznych i genetycznych. Sam napis „wysoki stres oksydacyjny” nie zastępuje tego procesu. Warto przynieść całość opisu zamiast samego zdjęcia skali zaznaczonej kolorem.
Czy przeciwutleniacz rozwiązuje problem?
Biologiczny pomysł, by ograniczyć zjawisko niekorzystne w komórce, nie przesądza o korzyści preparatu podawanego człowiekowi. Badacze osobno oceniają wpływ interwencji na określony wskaźnik, a osobno na to, jak pacjent funkcjonuje. Spadek wybranego markera nie musi oznaczać poprawy siły mięśni, samodzielności czy jakości życia. Amerykański NIH, podsumowując wiedzę o suplementach w pierwotnych chorobach mitochondrialnych, zwraca uwagę m.in. na małe grupy i ograniczoną liczbę badań kontrolowanych.
Jeśli stosujesz już preparat reklamowany jako przeciwutleniacz, zanotuj jego pełną nazwę, skład i dawkę oraz to, od kiedy go przyjmujesz. Nie chodzi o stworzenie rankingu produktów, lecz o umożliwienie rozmowy o bezpieczeństwie i rzeczywistym celu ich stosowania. Lekarz powinien wiedzieć również o suplementach kupionych bez recepty. Przy konkretnym rozpoznaniu może istnieć szczególne wskazanie, które nie przenosi się na osoby bez tego samego schorzenia. Ocena ma więc dotyczyć człowieka i jego problemu, a nie samej atrakcyjnej nazwy mechanizmu.
W podsumowaniu konsultacji można rozróżnić dwa pytania: czy podany mechanizm biologiczny jest znany oraz czy oznaczony parametr uzasadnia jakiekolwiek działanie w tej konkretnej sytuacji. Dobra odpowiedź na pierwsze nie musi oznaczać odpowiedzi twierdzącej na drugie.
Piśmiennictwo
- National Institutes of Health, Office of Dietary Supplements, „Dietary Supplements for Primary Mitochondrial Disorders: Fact Sheet for Health Professionals”, dostęp 2026. Przegląd wyjaśnia rolę wolnych rodników oraz ograniczenia danych klinicznych o suplementacji.
- Sumit Parikh i wsp., „Diagnosis and management of mitochondrial disease: a consensus statement from the Mitochondrial Medicine Society”, Genetics in Medicine, 2015. Konsensus ekspertów omawia wykorzystanie i ograniczenia badań w kontekście oceny klinicznej.
- Bruce Alberts i wsp., „The Mitochondrion”, w: Molecular Biology of the Cell, wyd. 4, 2002. Rozdział podręcznikowy wyjaśnia powiązanie przemian paliw metabolicznych, błon mitochondrialnych i syntezy ATP.
Aby omówić objawy i wskazania do dalszej diagnostyki, umów konsultację lekarską w Schellmed.