

W zespole Kearnsa–Sayre’a objawy oczne mogą być najbardziej widoczne, ale jednym z najważniejszych zadań opieki jest niezależne śledzenie działania układu przewodzącego serca. Sprawność wzroku nie mówi, czy rytm serca pozostaje bezpieczny.
Dlaczego oczy zwracają uwagę
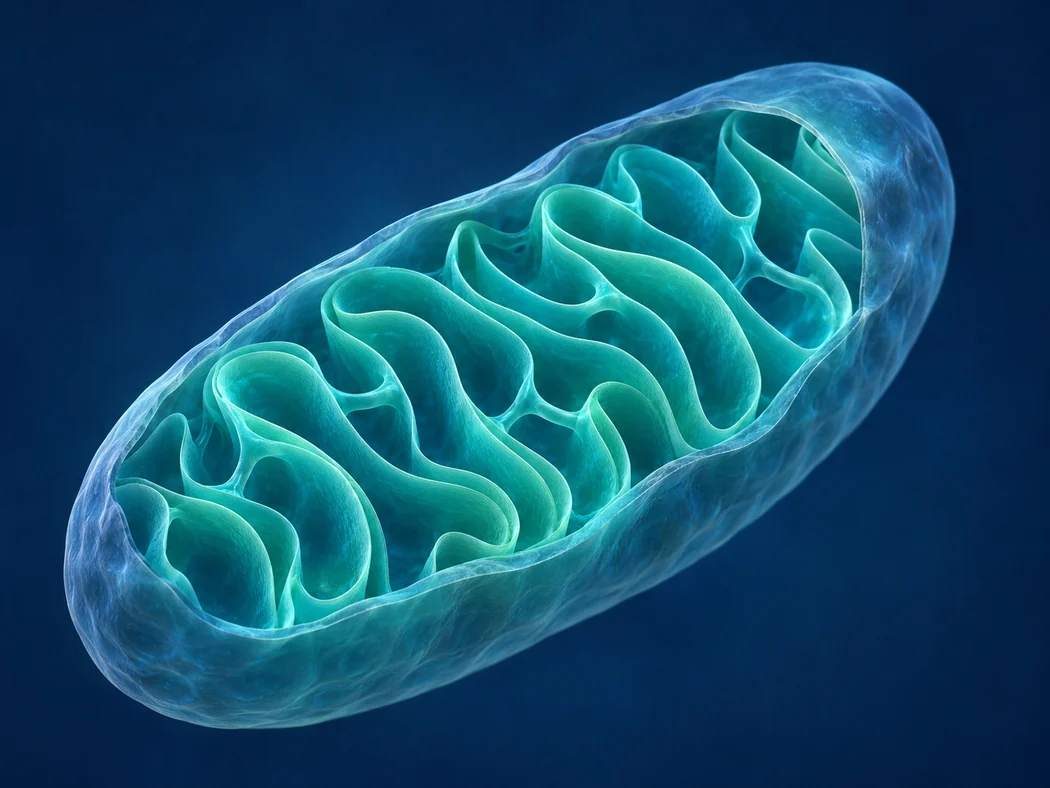
Zespół należy do spektrum chorób związanych z pojedynczą dużą delecją mitochondrialnego DNA. Delecja to utrata fragmentu materiału genetycznego. W klasycznym obrazie objawy zaczynają się przed 20. rokiem życia, a wśród nich występują postępujące ograniczenie ruchów gałek ocznych oraz zmiany barwnikowe siatkówki. Część osób z pokrewnym obrazem klinicznym nie spełnia wszystkich klasycznych kryteriów i lekarz opisuje je jako spektrum Kearnsa–Sayre’a. Taka nazwa nie jest prognozą identycznego przebiegu u wszystkich.
Opadanie powiek może powodować, że osoba unosi brodę, aby lepiej widzieć. Ograniczenie ruchu oczu może utrudniać spoglądanie w bok bez obracania głowy. Zmiany siatkówki mogą wpływać na widzenie w innych warunkach niż sama wada ostrości wymagająca okularów. Na wizycie warto opisać te trudności oddzielnie, bo mają odmienne przyczyny i inne możliwości rehabilitacji. Bez pomiaru ostrości, oceny siatkówki i funkcji mięśni gałkoruchowych nie da się przypisać każdej trudności jednemu objawowi.
Co może wydarzyć się w sercu
Sygnał elektryczny powinien w odpowiedniej kolejności przechodzić przez układ przewodzący serca. W chorobie z grupy dużych delecji mtDNA może dojść do zaburzeń tego przewodzenia i do bloku, nawet jeśli pacjent nie skarży się na ból w klatce piersiowej. Dlatego kontrola kardiologiczna opiera się nie tylko na odczuciach pacjenta. Zwykłe EKG, dłuższa rejestracja rytmu i badanie echokardiograficzne odpowiadają na różne pytania. EKG obrazuje przewodzenie w chwili zapisu; echo ocenia budowę i czynność serca.
Na wizycie kardiolog powinien wiedzieć o rozpoznaniu lub podejrzeniu zespołu. Znaczące mogą być omdlenia, zasłabnięcia, kołatania serca albo wyraźny spadek tolerancji wysiłku. Warto zapisać czas i okoliczności zdarzenia oraz to, czy ktoś widział jego przebieg. Omdlenie lub nowa ciężka duszność, szczególnie z kołataniem albo bólem w klatce piersiowej, wymagają pilnej oceny. Przy trwających ciężkich objawach należy wezwać pomoc. Prawidłowy zapis sprzed kilku miesięcy nie rozstrzyga, co dzieje się obecnie.
Dlaczego kontrola nie kończy się na dwóch narządach
Delecje mtDNA mogą się wiązać także z niedosłuchem, trudnościami mięśniowymi, neurologicznymi, hormonalnymi lub nerkowymi. Zespół ustala priorytety według aktualnego obrazu chorego i rodzaju rozpoznania. Nie wszystkie badania będą potrzebne w tym samym czasie. Kardiolog może rozważać leczenie zaburzeń przewodzenia, w tym wszczepienie urządzenia, jeśli wystąpią odpowiednie wskazania. Takiej decyzji nie można podejmować na podstawie pojedynczego pomiaru tętna w zegarku ani samej nazwy zespołu.
W codziennej opiece dobrze jest rozdzielić plan okresowych kontroli od reakcji na nowe objawy. Gdy pogorszyła się możliwość patrzenia do góry, zgłoś to okuliście lub neurologowi, nie czekając automatycznie na rutynową coroczną wizytę. Jeżeli pojawiło się nagłe zasłabnięcie, nie przypisuj go wyłącznie wadzie wzroku czy zmęczeniu. Informacje od każdego specjalisty powinny wracać do osoby koordynującej opiekę. Pomaga jedna lista terminów oraz krótki zapis ostatniego wyniku EKG dostępny przy nieplanowanym zgłoszeniu do szpitala.
Jak poruszyć kwestię rodziny
Pojedyncze duże delecje mtDNA często powstają po raz pierwszy u pacjenta. Nie należy więc utożsamiać tego zespołu z prostą zasadą, że objawy muszą występować u matki lub wszystkich jej dzieci. Ujemny wywiad rodzinny może być zgodny z rozpoznaniem. Ryzyko dla poszczególnych krewnych ocenia genetyk na podstawie rodzaju zmiany, historii rodziny i informacji o materiale badanym u pacjenta. Sam wynik określający rozmiar delecji nie pozwala dokładnie przewidzieć terminu wystąpienia powikłania kardiologicznego.
Po wizycie warto mieć zapisane osobno: kto monitoruje oko i siatkówkę, kto ocenia przewodzenie serca, jakie symptomy oznaczają konieczność wcześniejszej konsultacji i gdzie przechowywany jest raport genetyczny. Jeżeli leczenie dotyczy powiek albo planowany jest inny zabieg, zespół zabiegowy powinien wcześniej poznać rozpoznanie i ostatnie zalecenia kardiologiczne. Przekazywanie tych informacji stanowi praktyczny sposób łączenia opieki oka i serca, nawet gdy odbywa się ona w dwóch niezależnych poradniach.
Przy skierowaniu do kardiologa warto pytać osobno o ocenę przewodzenia i ocenę budowy serca. Jeśli zalecono monitorowanie obu, zanotuj, które badanie należy wykonać przed kolejną wizytą. To ogranicza ryzyko, że prawidłowy wynik jednego zostanie omyłkowo uznany za ocenę wszystkich możliwych powikłań.
Piśmiennictwo
- Goldstein A., Falk M.J., Single Large-Scale Mitochondrial DNA Deletion Syndromes, GeneReviews, aktualizacja 2023. Rozdział przedstawia obraz zespołu Kearnsa–Sayre’a, delecje mtDNA oraz szczególne znaczenie zaburzeń przewodzenia.
- Parikh S. i wsp., Patient care standards for primary mitochondrial disease: a consensus statement from the Mitochondrial Medicine Society, Genetics in Medicine, 2017. Konsensus opisuje rolę monitorowania serca i współpracy narządowych specjalistów.
Aby omówić objawy i wskazania do dalszej diagnostyki, umów konsultację lekarską w Schellmed.